在国内新版 GMP《无菌药品》附录(2026 征求意见稿)发布之后,纯蒸汽质量验证不再是企业可选项,而是无菌药品生产强制管控项目,同时国内药企出口海外市场时,还需要满足 EN 285:2015《灭菌 – 蒸汽灭菌器 – 大型灭菌器》标准要求。很多企业在实际验证工作中,经常混淆国内 GMP 附录与 EN285 标准的要求,存在测试点位选择错误、测试方法不标准、缺少冷凝水化学杂质检测、验证周期不合理、缺少完整验证文件等问题。
1. EN 285:2015《灭菌‑蒸汽灭菌器‑大型灭菌器》相关条款
13.3 灭菌室蒸汽供应13.3.1 非冷凝气体:灭菌器应设计成使用饱和蒸汽运行,饱和蒸汽中含有从 100 mL 冷凝物中收集的不凝结气体达 3.5 mL,按 21.1 所述进行测试。
注释:该方法不一定能表示蒸汽中 NCG 的真实含量。限值是 20 世纪 60 年代通过实验确定,与当时英国常用空气探测器灵敏度相关,重复测量可以反映蒸汽供应中 NCG 真实情况。
13.3.2 干燥值:灭菌器应设计成使用干燥值不低于 0.95 的饱和蒸汽运行,其中干燥值表示饱和蒸汽质量中气相组分的质量分数,按 21.2 所述进行测试。
13.3.3 过热:当供应的蒸汽膨胀到大气压时,按 21.3 试验时,过热不应超过 25 K。
13.3.4 污染物:灭菌器应设计成使用蒸汽运行,蒸汽中所含污染物的数量不得影响灭菌过程或损害或污染灭菌器或灭菌负载。
第 21 章 蒸汽质量检测21.1 非冷凝气体;21.2 干燥;21.3 过热;21.4 蒸汽冷凝物取样。本章节完整规定了不凝性气体、干燥值、过热度、冷凝物取样全套试验仪器、装置、操作程序。标准明确本章节方法为灭菌设备端蒸汽质量的参考试验方法,用于型式试验、安装确认 IQ、运行确认 OQ。
EN285:2015 标准专业解读
- EN285:2015 标准的定位:该标准是大型蒸汽灭菌器设备标准,测试取样位置为灭菌器设备蒸汽入口端,聚焦进入灭菌柜的蒸汽品质,用于灭菌设备的 IQ/OQ 确认,不是针对纯蒸汽发生器、纯蒸汽分配管网全系统的标准。很多企业存在误区,直接拿 EN285 全套指标直接作为纯蒸汽发生器出厂验收指标,两者应用场景存在差异。
- 四大核心测试项目:不凝性气体、干燥值、过热度、冷凝水化学杂质,四个项目缺一不可,不能只测 “蒸汽三度” 忽略冷凝液的重金属、离子杂质。
- 关键指标限值解读
-
- 不凝性气体 NCG:≤3.5 mL/100 mL 冷凝物:不凝性气体(空气、惰性气体)会在器械、织物负载表面形成隔热气膜,阻碍蒸汽冷凝释放潜热,直接导致灭菌 F0 不足、B‑D 试验失败。标准特别提示单次测量存在局限性,需要多次测试来评估系统稳定性。
- 干燥值≥0.95:代表蒸汽气相质量占总质量比例。干燥值过低即湿蒸汽,携带大量液态水滴,造成纺织品负载湿包、包装破损;湿蒸汽也会携带管网内铁锈、杂质污染产品。
- 过热度≤25 K(25℃):过热蒸汽不会发生冷凝,无法释放灭菌潜热,表现近似干热灭菌,会直接造成湿热灭菌失效。限值 25K 是最大允许上限,行业内控建议控制在≤5 K。
- 冷凝液杂质:硅酸盐、重金属、氯离子等超标,会造成灭菌柜、管路腐蚀,杂质沉降在医疗器械上造成产品污染。
- 测试方法约束:第 21 章给出标准化试验装置(皮托管取样装置、不凝气收集装置、杜瓦瓶干度测试装置),测试装置不符合标准结构,得出的数据不具备 EN285 标准符合性。
2. 《无菌药品》附录(2026 征求意见稿)相关条款原文
第五十四条:纯蒸汽 (洁净蒸汽) 发生器的进水应当适当纯化。纯蒸汽发生器及其分配系统的设计、安装、运行应当确保纯蒸汽质量达到设定的标准。
第五十五条:直接用于灭菌的蒸汽应当符合设定的质量要求,且含添加剂的量不应当给产品或设备造成污染。用于物料、与产品直接接触设备表面灭菌的纯蒸汽(如湿热灭菌柜),其冷凝水应当符合《中华人民共和国药典》注射用水质量标准的要求,其中微生物监测可依据风险评估结果确定。应当制定适当的取样计划,定期对纯蒸汽进行监测,取样应当具有代表性。纯蒸汽的不凝性气体、干度值(干度分数)和过热值等也应当定期监测。
国内 GMP 附录专业解读
- 管控对象范围扩大:国内附录管控覆盖纯蒸汽发生器、整套分配管网、各个使用点(灭菌柜、SIP 点位),不只是灭菌设备入口。要求从源头发生器到各个末端使用点整体系统质量受控。
- 冷凝液的强制要求:用于物料、设备表面灭菌的纯蒸汽,冷凝水应当达到药典注射用水标准,这是国内 GMP 的硬性要求,包含电导率、TOC、微生物、细菌内毒素,这一点相比 EN285 的 “建议最大值” 要求更加严格,属于强制合规项。
- 明确必须监测蒸汽 “三度”:不凝性气体、干度值、过热度,要求取样具有代表性,需要基于风险评估制定取样计划,明确需要定期开展监测,覆盖验证阶段和日常持续监控。
- 禁止添加添加剂:纯蒸汽不允许添加任何阻垢、胺类等挥发性化学添加剂,防止挥发性物质随蒸汽进入灭菌系统污染产品。
表格
| 对比维度 | EN 285:2015 | 《无菌药品》附录(2026 征求意见稿) |
|---|---|---|
| 标准适用对象 | 大型蒸汽灭菌器设备,取样点:灭菌柜蒸汽入口端,用于灭菌设备 IQ/OQ 确认 | 无菌药品全生产系统,覆盖纯蒸汽发生器、分配管网、全部末端使用点,属于公用工程系统管控 |
| 不凝性气体 | ≤3.5 mL/100 mL 冷凝物;仅给出试验方法,提示单次测试有局限 | 指标对标 EN285,要求风险评估确定取样点位、定期监测 |
| 干燥值 | ≥0.95 | 对标 EN285 指标,金属负载灭菌建议≥0.95,纺织品负载≥0.90 |
| 过热度 | 膨胀至大气压,过热≤25 K,为最大上限 | 指标对标 EN285,企业建议建立更严格内控标准 |
| 冷凝液要求 | 表 4 为建议最大值,属于资料性参考,无微生物、内毒素要求 | 强制性要求:冷凝水符合药典注射用水标准,包含电导率、TOC、细菌内毒素,微生物可风险评估豁免 |
| 测试方法 | 第 21 章完整规定标准化试验装置与操作步骤 | 没有提供具体测试方法,企业可以引用 EN285 的试验方法作为验证依据 |
| 用途定位 | 灭菌设备性能标准,多用于出口欧盟医疗器械、制药设备确认 | 国内无菌药品生产 GMP 强制法规,国内药监核查重点检查项 |
小结:两套法规不存在互相替代关系。国内药企既要满足国内 GMP 附录要求,同时产品出口欧盟时,灭菌设备端需要满足 EN285 标准。实操策略:
- 纯蒸汽发生器、分配管网系统执行国内 GMP 附录要求,冷凝水达到注射用水标准;
- 灭菌柜设备入口点位的蒸汽质量测试,采用 EN285:2015 第 21 章标准试验方法,满足 EN285 指标;
- 冷凝液同时兼顾药典注射用水 + EN285 表 4 杂质限值,建立企业内控标准,同时满足国内、海外审计。

结合大量药企验证、GMP 审计的实践,企业在纯蒸汽验证工作中,经常出现如下问题:
- 只做纯蒸汽发生器出口测试,忽略管网各个末端使用点;
- 只测试 “蒸汽三度”,不做冷凝水取样,缺少重金属、电导率、TOC、细菌内毒素检测;
- 测试装置不满足 EN285 第 21 章结构,自制简易取样管,测试结果审计不被认可;
- IQ/OQ 完成验证之后,没有建立日常监测计划,无再验证周期;
- 验证方案、报告缺失风险评估,取样点位没有理由,缺少原始测试记录;
- 混淆纯蒸汽和工业蒸汽,使用添加化学添加剂的工业蒸汽用于直接灭菌。
1. 前期风险评估(验证方案必备)
开展纯蒸汽验证前,必须完成风险评估,确定:
- 全部取样点位:发生器出口、主管网、每个关键末端使用点(灭菌柜蒸汽入口、各个 SIP 灭菌点位);
- 确定每个点位测试项目:蒸汽三度(不凝性气体、干度、过热度)、冷凝水取样检测(电导率、pH、TOC、重金属、细菌内毒素、微生物);
- 确定确认阶段(IQ/OQ/PQ)、日常监测、再验证周期。
风险评估文档是 GMP 核查重点,需要说明为什么选择这些取样点,哪些点位需要全项测试,哪些点位可以简化监测。
2. IQ 安装确认
确认纯蒸汽发生器、分配管道材质、坡度、疏水阀、取样接口的安装符合设计。取样接口需要满足 EN285 皮托管取样结构要求,不允许直接在管道管壁开孔取样,管壁开孔会造成取样失真。检查发生器进水水质,确认进水符合设计要求,确认系统没有添加任何挥发性化学添加剂。
3. OQ 运行确认(性能测试)
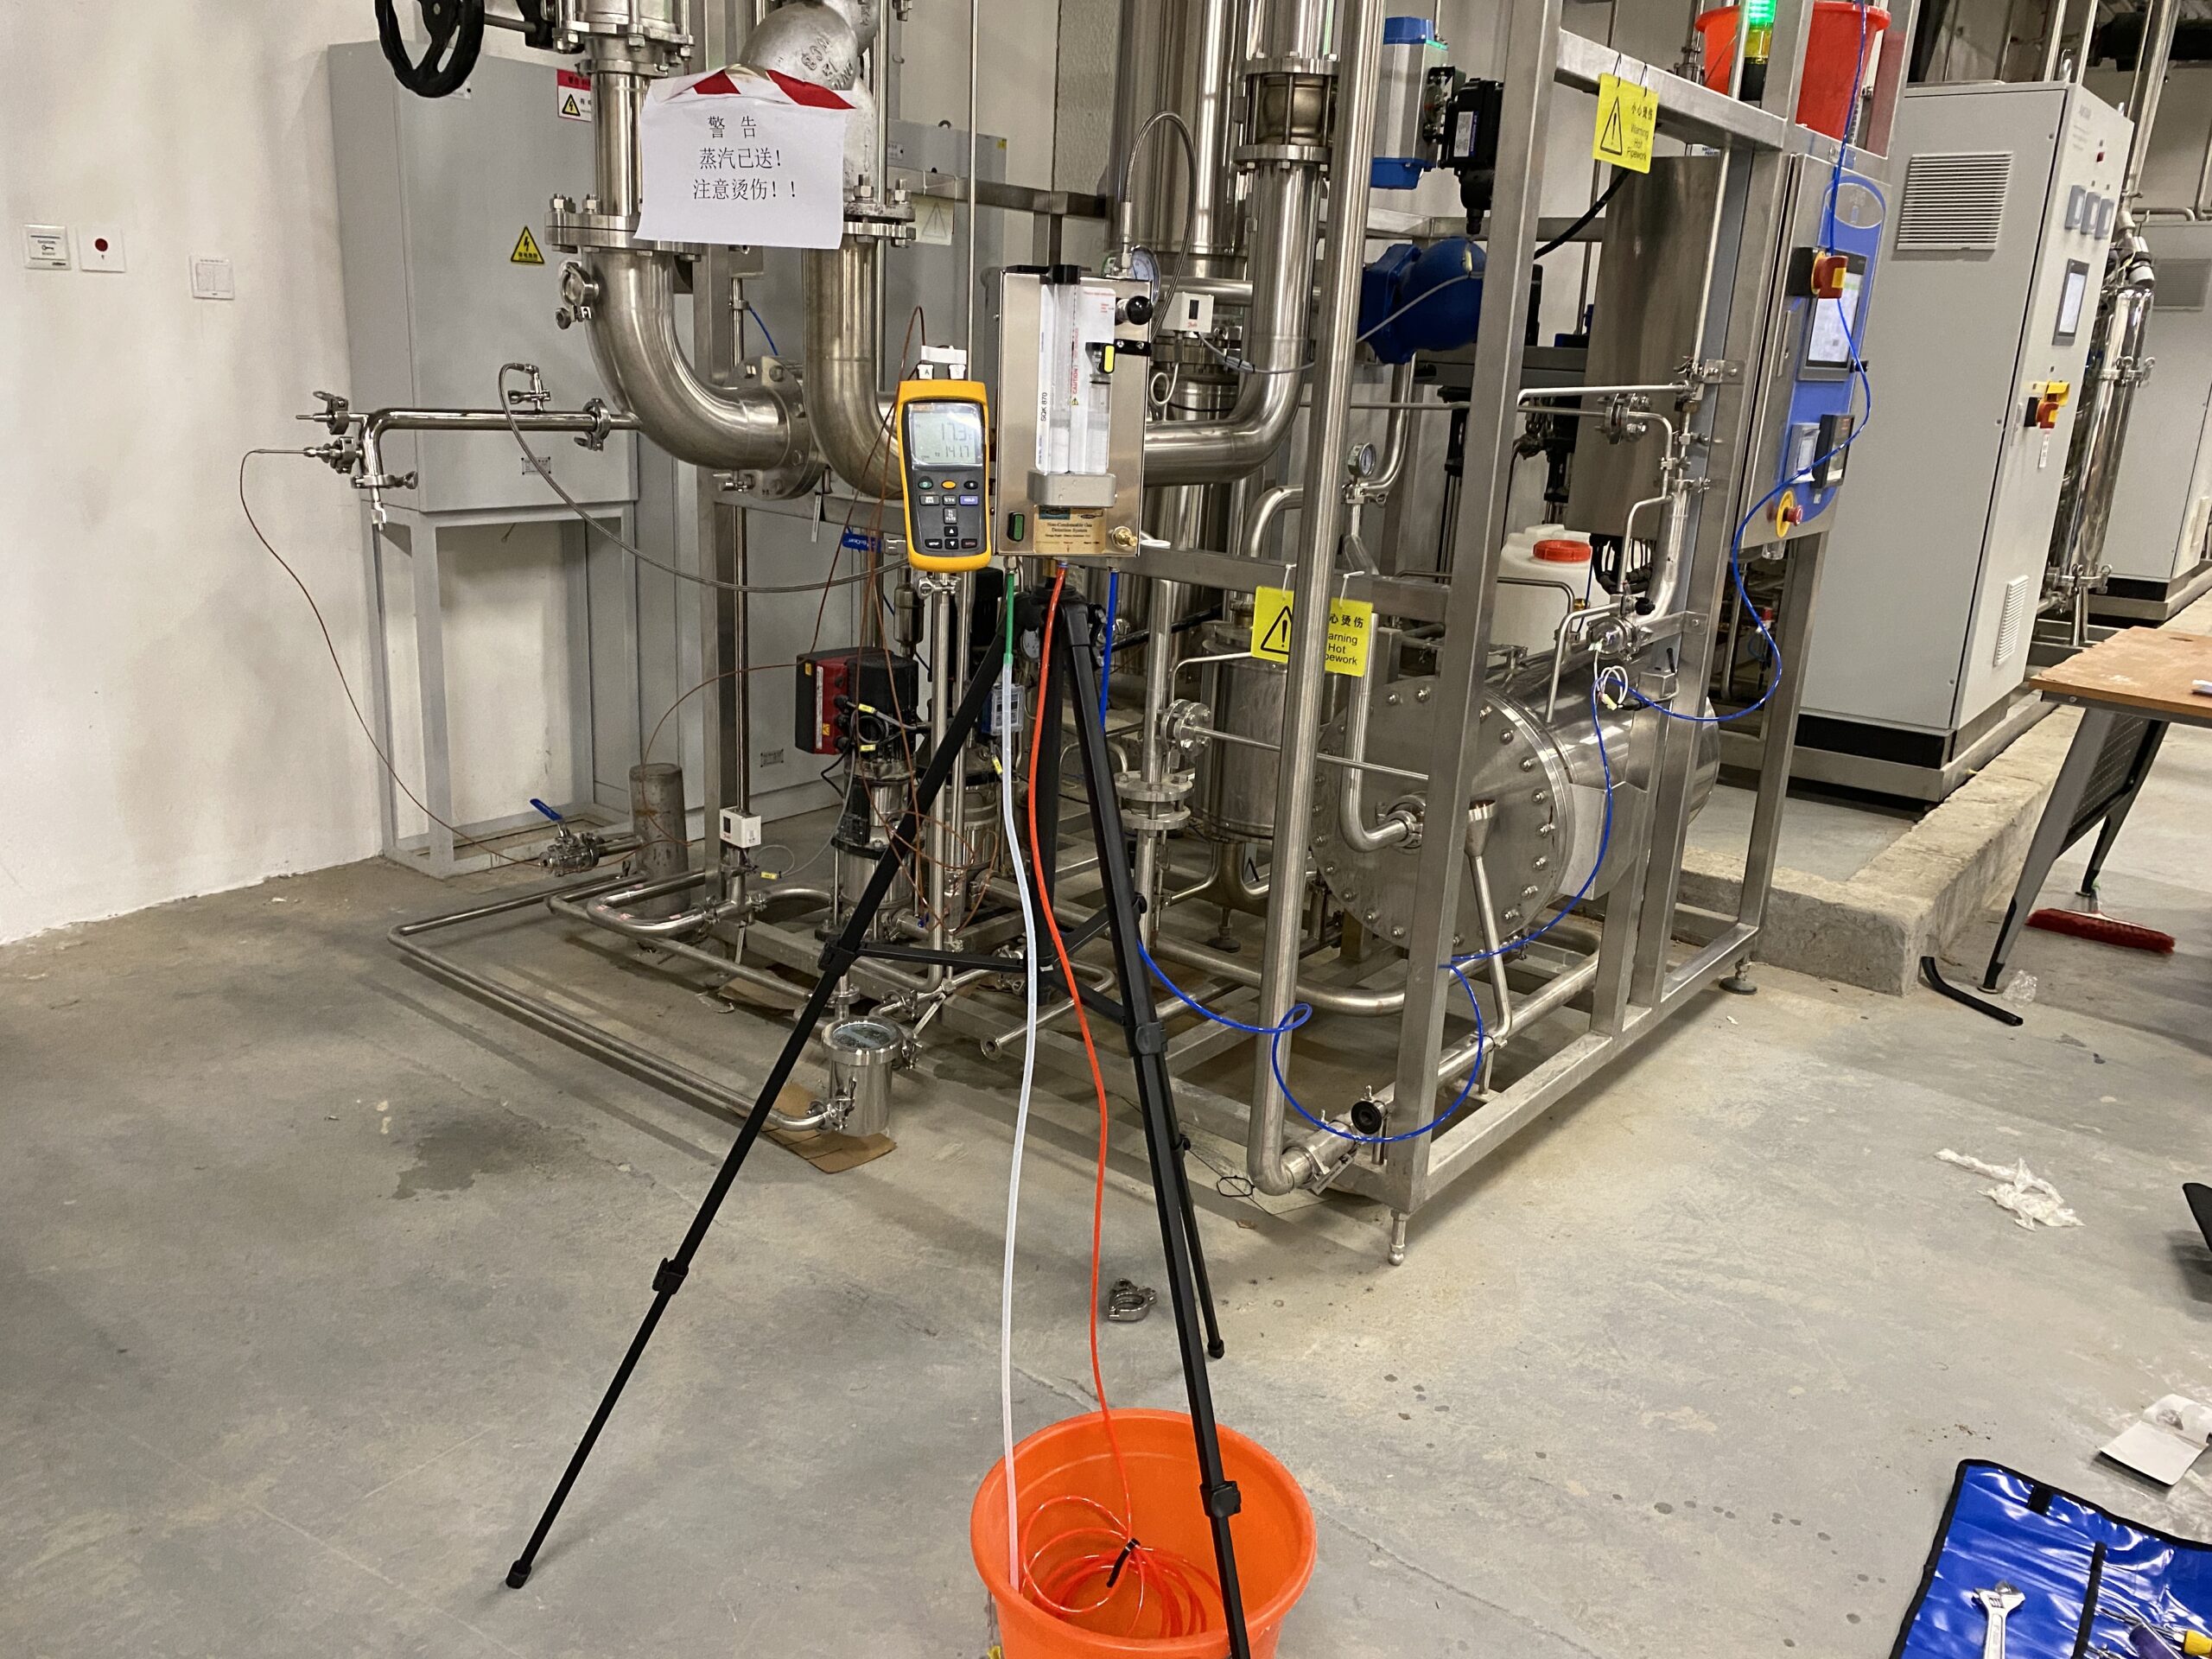
- 测试装置:采用符合 EN285 第 21 章结构的标准化蒸汽质量测试取样装置;
- 按照风险评估点位,分别在系统热稳态工况下开展测试;
- 完成不凝性气体、干燥值、过热度三项物理测试;
- 同步采集蒸汽冷凝样品,送检实验室,检测冷凝液,国内 GMP 要求达到注射用水质量标准,同时参考 EN285 表 4 杂质限值;
- 每个取样点需要多次测试,消除单次试验的偶然性,EN285 注释提示不凝性气体单次测量存在偏差;
- 记录完整原始数据,记录蒸汽实际压力、温度,所有测试记录可追溯。
重点提醒:灭菌柜入口点位测试,需要严格按照 EN285:2015 第 21 章的仪器和操作流程,用于满足出口欧盟审计;系统其余管网末端,按照国内 GMP 附录执行。
4. PQ 性能确认与持续监测
OQ 合格后进入 PQ 阶段,模拟实际生产工况,在不同生产负荷、不同季节条件下开展周期性监测。 基于风险评估建立日常监测计划:
- 关键使用点定期做蒸汽三度 + 冷凝水检测;
- 非关键点位可以降低频次,但需要有书面风险评估支撑;
- 系统发生重大变更(发生器维修、管网改造)后,需要重新完成确认。
5. 文件体系要求
全套文件包括:风险评估报告、验证方案、原始测试记录、实验室冷凝水检测报告、验证总结报告、日常 SOP、监测记录、变更记录。审计的时候会完整审阅整套资料,缺少任意环节,会被判定为验证不充分。

针对制药企业同时满足国内 GMP 附录 2026 征求意见稿以及 EN285:2015 标准的纯蒸汽验证需求,北京中邦兴业提供完整解决方案,包含标准化硬件设备 + 现场验证技术服务,助力企业通过国内药监核查、FDA、EU‑GMP 海外审计。
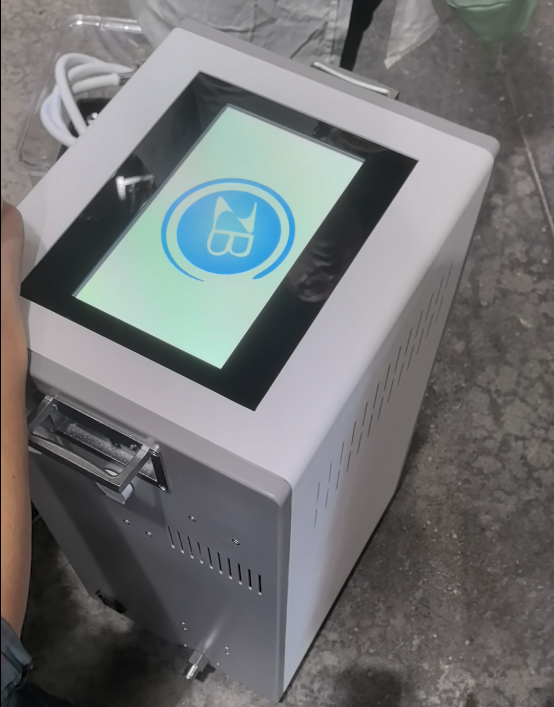
1、硬件设备:符合 EN285‑2015 第 21 章结构纯蒸汽质量测试整套设备
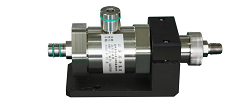
整套设备完全参照 EN285‑2015 标准第 21 章图纸结构制造,包含皮托管取样组件、不凝性气体测试单元、干度(干燥值)测试杜瓦瓶组件、过热度测试组件、冷凝物取样单元。
- 取样接口完全匹配 EN285 皮托管结构,避免管壁开孔取样带来的数据失真,测试数据可被 EU‑GMP、国内 GMP 审计认可;
- 可以完整完成三项物理指标:不凝性气体、干度值、过热度现场测试;
- 配套冷凝水无菌取样组件,实现合规采集蒸汽冷凝样品,用于实验室检测电导率、TOC、重金属、细菌内毒素、微生物;
- 设备配套 SOP 模板、原始记录模板,方便企业编写验证方案、记录原始数据。
2、专业技术服务
- 现场测试服务:工程师携带标准测试设备到企业现场,按照 EN285‑2015 标准试验流程完成各个点位的蒸汽质量现场测试,出具完整原始记录;
- 验证报告编制:协助整理全套测试数据,编制验证总结报告;
服务覆盖场景:新建厂房纯蒸汽系统确认、老厂房再验证、迎接 GMP 审计前的预验证、出口欧盟产品灭菌设备 EN285 标准蒸汽质量确认。
纯蒸汽质量是无菌药品生产灭菌工艺的基石,《无菌药品》附录(2026 征求意见稿)已经把纯蒸汽质量监测列为强制管控项目,而 EN285:2015 是灭菌设备端蒸汽质量的国际权威标准。两套法规的侧重点不同,不能相互替代。
制药企业在开展纯蒸汽验证工作中,不仅要完成 “不凝性气体、干度、过热度” 三项物理测试,冷凝水的质量检测不可忽略;取样点位不能只停留在发生器出口,必须覆盖生产实际使用的各个末端点位;同时做好风险评估、全套验证文件、建立常态化的日常监测机制。
北京中邦兴业提供符合 EN285 标准的全套纯蒸汽测试硬件以及全流程验证技术服务,帮助企业同时满足国内 GMP 与海外出口双重合规要求,规避审计风险,保障灭菌工艺的有效性。

 400-6872-158
 点击咨询